Leçon n°8 : L’atome d’hydrogène
Mots clés : Atome d’hydrogène, Orbitales atomiques, Nombres quantiques, Raies spectrales, Règles de remplissage, Règles de Slater
Leçon en cours de réécriture
Les puits ont montré le rôle des conditions aux limites et l'oscillateur celui de l'algèbre. L'hydrogène donne un troisième modèle que l'on peut résoudre exactement dans l'approximation non relativiste à interaction coulombienne. Il permet surtout de relier des niveaux calculés à des raies spectrales.
Nous laisserons de côté la structure fine, la structure hyperfine et les corrections radiatives. La leçon sera explicite sur l'origine des nombres quantiques et des énergies. Les outils angulaires nécessaires seront introduits ici sous leur forme utile, avant leur reprise dans la leçon suivante.
Cette résolution donne aussi l'origine des orbitales utilisées en atomistique. Nous verrons ensuite comment les employer pour décrire un atome à plusieurs électrons. Il faudra alors ajouter des approximations et des règles de remplissage. Le spin sera seulement annoncé et la règle d'occupation admise, sans développer ici le principe de Pauli.
1. Centre de masse et mouvement relatif
L'électron et le proton ont des positions et des masses . Posons
Dans ces coordonnées, l'énergie cinétique se sépare en une énergie du centre de masse de masse et une énergie relative de masse réduite .
Démonstration.
La masse réduite corrige le modèle où le proton serait infiniment lourd. Elle est proche de , mais cette petite différence compte dans la comparaison précise des fréquences. Nous utiliserons la longueur , proche du rayon de Bohr.
2. Les variables angulaires
Le potentiel ne dépend que de . Le laplacien sphérique s'écrit
Les fonctions qui diagonalisent la partie angulaire sont les harmoniques sphériques.
avec et .
Nous admettons la complétude et la classification de ces fonctions. Leur structure se comprend en séparant et . La périodicité en impose un facteur avec entier. L'équation restante est celle des fonctions de Legendre associées. La régularité aux pôles sélectionne entier.
Les opérateurs et sont respectivement le carré du moment cinétique orbital et sa composante selon . Cette interprétation sera reprise avec l'algèbre du moment cinétique. Ici, elle sert à séparer l'équation différentielle. Pour , .
3. L'équation radiale
Cherchons et posons . Cette substitution absorbe le facteur de la mesure radiale : . L'équation propre devient
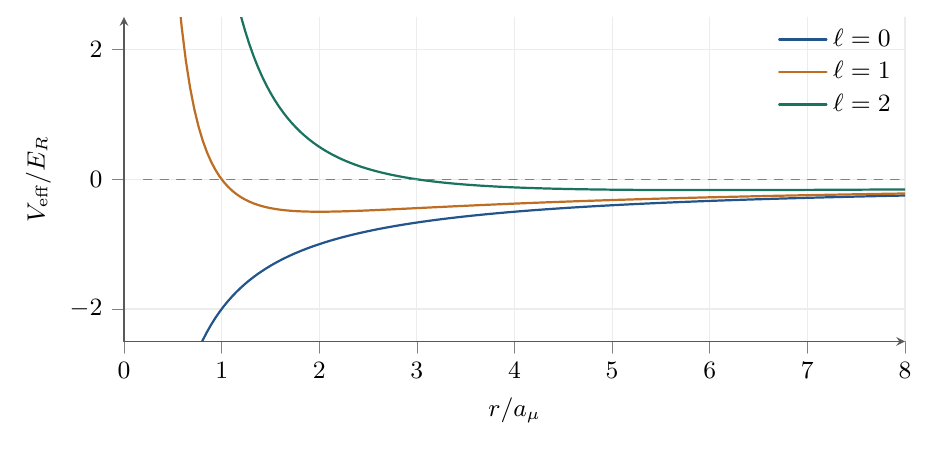
Le premier terme entre crochets est la barrière centrifuge. Nous retenons la réalisation physique usuelle, avec la solution régulière à l'origine, en particulier , et une fonction normalisable à l'infini.
Pour un état lié, . Posons , et . L'équation devient
Près de l'origine, la solution régulière se comporte comme . À grande distance, une solution liée doit décroître comme . On cherche donc .
4. La quantification de l'énergie
La fonction restante satisfait
Cette équation va sélectionner l'énergie.
Pour un niveau , les nombres angulaires satisfont et .
Démonstration.
Si la série ne s'arrête pas, sa solution régulière acquiert à grande distance une composante croissante qui détruit la normalisabilité après multiplication par . Pour obtenir une solution liée, il faut donc que le numérateur s'annule à un rang . On a .
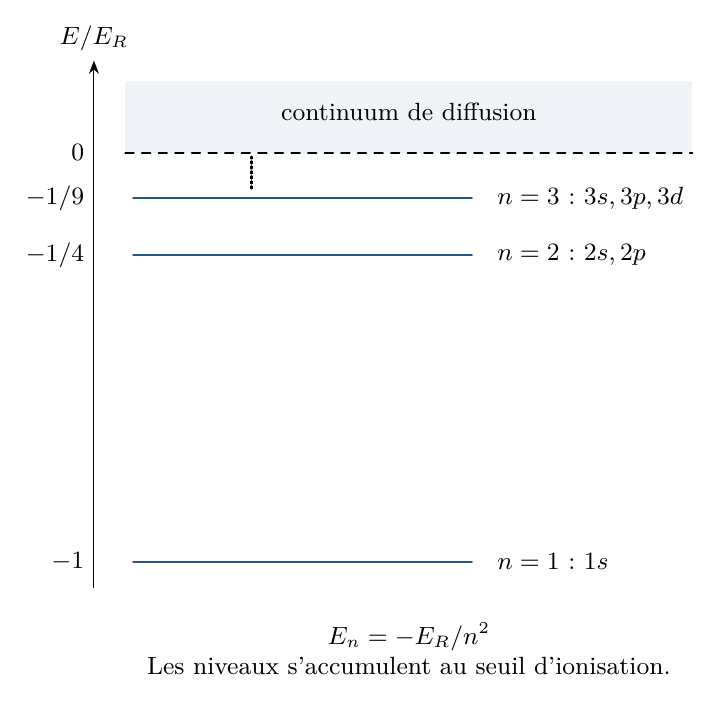
Ainsi et . L'entier étant positif ou nul, .
Les polynômes obtenus sont les polynômes de Laguerre associés : est proportionnel à . Leur normalisation peut se calculer, mais elle n'est pas nécessaire pour obtenir le spectre. Nous allons l'effectuer pour le fondamental, puis écrire les premières orbitales excitées.
L'échelle énergétique vaut environ . Le seuil correspond à l'ionisation. Au-dessus se trouve un spectre continu de diffusion, que nous ne résolvons pas ici. La seule famille des états liés ne forme donc pas une base de tout .
5. Dégénérescence et nombres quantiques
À fixé, le nombre d'états orbitaux est
La symétrie de rotation explique l'indépendance de l'énergie par rapport à . L'indépendance par rapport à à fixé est une propriété supplémentaire du potentiel coulombien. Elle n'est pas vraie pour tout potentiel central.
On nomme usuellement les valeurs par les lettres . Ainsi désigne , tandis que désigne . Ces notations viennent donc directement de la séparation de l'équation de Schrödinger.
Une orbitale atomique est une fonction d'onde spatiale à un électron. Pour l'hydrogène, les fonctions constituent un choix d'orbitales stationnaires. Une sous-couche contient orbitales indépendantes.
Les contraintes sur les nombres quantiques donnent immédiatement le tableau suivant.
| Couche | Sous-couches possibles | Nombre d'orbitales |
|---|---|---|
Il n'existe donc pas de sous-couche ni de sous-couche . Le symbole désigne une sous-couche de trois orbitales, et non une unique fonction d'onde. Il faut encore choisir , ou une autre base du même espace.
Le spin de l'électron ajoutera deux états pour chaque état orbital dans l'approximation qui néglige son couplage. Les corrections physiques laissées de côté lèvent une partie des dégénérescences. Pour l'instant, le comptage porte seulement sur la partie spatiale.
6. Le fondamental et la probabilité radiale
Le niveau le plus bas correspond à . Il impose , donc une fonction sphérique sans nœud radial. Écrivons-la complètement.
La probabilité de trouver la distance au noyau entre et vaut
Démonstration.
Son énergie et son évolution sont
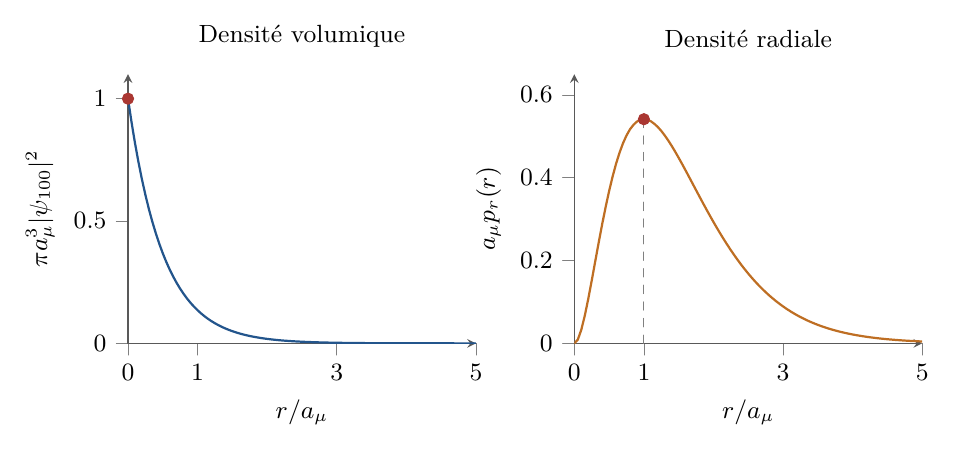
La phase dépend du temps, mais la densité reste constante. Un état stationnaire n'est pas une particule immobile à une position fixée.
La densité volumique est maximale au noyau, mais la densité radiale est maximale à . Ces deux affirmations ne se contredisent pas : une coquille sphérique possède un volume proportionnel à . La distance moyenne vaut . Le rayon de Bohr n'est donc pas le rayon d'une trajectoire circulaire de l'électron dans ce modèle.
7. Les orbitales 2s et 2p
Au niveau , deux valeurs de sont possibles. Pour , le polynôme radial est de degré un. Pour , il est constant, mais le facteur subsiste. Posons dans cette section pour alléger les expressions.
On peut choisir les trois orbitales sous la forme réelle
Ces quatre fonctions sont orthonormées et ont la même énergie dans le modèle coulombien.
Démonstration.
Les normalisations résultent de
et de . Par exemple,
Les produits croisés s'annulent par parité. La formule du spectre donne leur énergie commune.
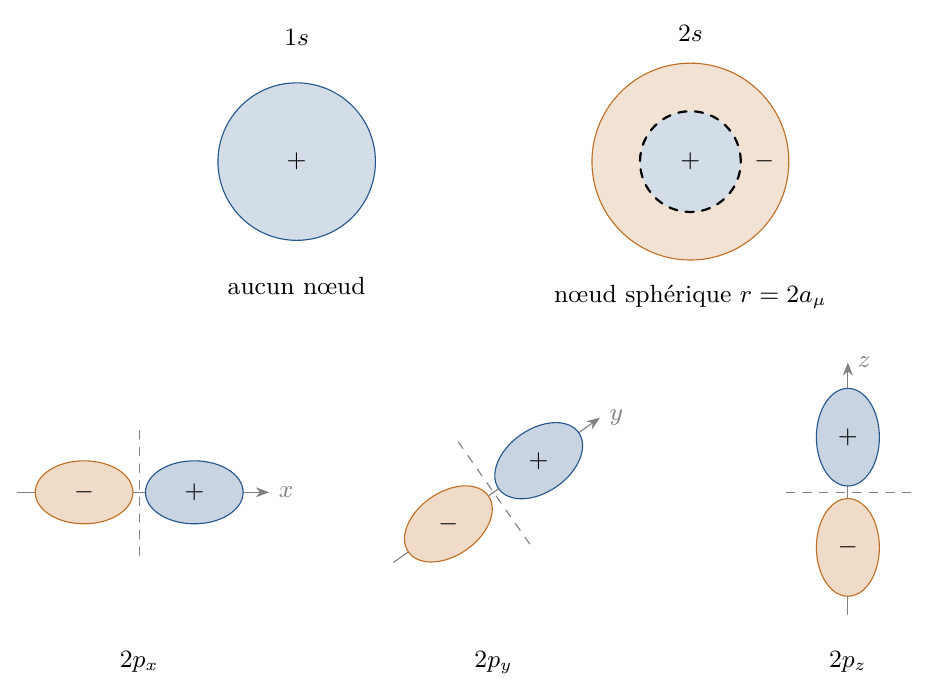
La fonction s'annule sur la sphère et change de signe en la traversant. La fonction s'annule dans le plan et possède deux lobes de signes opposés. Les orbitales et s'obtiennent en changeant d'axe. Les signes représentent la phase relative de l'amplitude. Ils ne représentent pas deux charges électriques différentes.
Le choix est un changement de base dans la sous-couche . Avec la convention de phase usuelle des harmoniques sphériques,
Les deux premières ne sont pas des états propres de . Elles restent des états propres de et de . On retrouve ici l'intérêt des espaces propres dégénérés : plusieurs bases sont possibles et l'on choisit celle qui convient au problème physique.
Plus généralement, le nombre de nœuds radiaux, à distance strictement positive du noyau, est . Il vient du degré du polynôme de Laguerre, dont les racines sont positives et simples. Une orbitale possède ainsi deux nœuds radiaux, une en possède un et une aucun.
La comparaison entre et servira plus loin. La fonction reste non nulle à l'origine, tandis que les fonctions s'y annulent. Leurs répartitions près du noyau diffèrent, bien que leurs énergies soient ici identiques. Cette différence compte dès que le potentiel s'écarte de la forme coulombienne.
8. Les raies spectrales
Lors d'une transition de vers , l'énergie émise correspond à la différence des niveaux. Pour un photon,
donc
Les transitions vers constituent la série de Lyman, et celles vers la série de Balmer. La transition donne une longueur d'onde voisine de .
Comme dans le modèle moléculaire, toutes les différences de niveaux ne correspondent pas à des transitions dipolaires permises. Le couplage électrique utilise l'opérateur . Ses éléments de matrice angulaires imposent, dans cette approximation, et , selon la polarisation. Nous admettons ces règles angulaires ici. Les intensités dépendent aussi des éléments radiaux et des populations initiales.
Le spectre énergétique a été obtenu à partir du Hamiltonien coulombien. La fréquence d'une transition en découle, mais sa probabilité et sa largeur demandent l'étude du couplage au rayonnement. L'émission spontanée ne résulte pas de l'évolution isolée d'un état propre sous le seul Hamiltonien de cette leçon.
9. Les ions hydrogénoïdes
Le même calcul décrit un électron lié à un noyau de charge . Il s'applique à ou . Il ne décrit pas encore l'hélium neutre, qui possède deux électrons.
Les orbitales ont les mêmes formes que celles de l'hydrogène, avec remplacé par . En particulier,
Démonstration.
À la petite correction de masse réduite près, les distances sont divisées par et les énergies de liaison multipliées par . Le fondamental de a ainsi une énergie voisine de . Cette dépendance en charge va servir de point de départ aux modèles approchés d'atomes à plusieurs électrons.
10. Les atomes à plusieurs électrons
Pour électrons autour d'un noyau supposé fixe, le Hamiltonien électronique non relativiste est
Le dernier terme est la répulsion entre électrons. C'est lui qui empêche de résoudre le problème comme copies indépendantes de l'hydrogène. La partie spatiale de l'état dépend déjà de coordonnées. Une orbitale, qui dépend seulement de trois coordonnées, ne représente donc pas l'état complet de l'atome.
Une première approximation consiste à remplacer l'action des autres électrons par un potentiel moyen, que l'on suppose sphérique. On résout alors une équation à un électron
La séparation angulaire subsiste et les lettres gardent leur sens. En revanche, le potentiel moyen n'est en général pas proportionnel à . Les énergies dépendent alors de aussi bien que de . Dans ce modèle sphérique, elles restent indépendantes de .
10.1. Écran et pénétration
Les autres électrons repoussent l'électron étudié et réduisent l'attraction nette du noyau. On parle d'effet d'écran. Une orbitale qui possède une part importante de sa densité dans la région des électrons internes pénètre davantage cette région et y subit moins d'écran.
C'est ici que la comparaison entre les orbitales et devient utile. Pour les premières couches des atomes usuels, les orbitales pénètrent davantage vers le noyau que les orbitales de même . Elles sont en général plus liées. La dégénérescence entre et du modèle hydrogénoïde est levée. Cette discussion explique qualitativement une différence d'énergie. Elle ne donne pas encore sa valeur.
On simplifie parfois davantage en associant à l'orbitale étudiée une charge nucléaire effective
où est une constante d'écran. Le potentiel est alors approché par . Cette constante dépend de la configuration électronique et de l'orbitale choisie. Une seule valeur de pour tout l'atome laisserait subsister les dégénérescences coulombiennes et ne pourrait pas décrire la séparation des sous-couches.
11. Les règles de remplissage
Les orbitales donnent les états spatiaux disponibles. Pour construire une configuration électronique, il faut encore savoir combien d'électrons placer dans chacune d'elles et dans quel ordre remplir les sous-couches.
Le facteur deux ne vient donc pas de l'équation spatiale de l'hydrogène. En combinant cette règle avec les orbitales d'une sous-couche, on obtient ses capacités :
| Sous-couche | Orbitales | Électrons au maximum |
|---|---|---|
Une couche de nombre peut ainsi contenir au plus électrons. Cela ne donne pas la longueur de toutes les périodes du tableau périodique, car des sous-couches de valeurs différentes de peuvent s'intercaler en énergie.
11.1. La règle de Klechkowski
Pour construire une configuration fondamentale usuelle, on commence par les sous-couches les plus favorables en énergie. Leur ordre est souvent résumé par la règle suivante.
On obtient ainsi l'ordre usuel
Par exemple, a , tandis que a . La règle place donc avant . Les sous-couches et ont toutes deux , donc vient avant .
Ce classement ne se déduit pas de . Cette formule ne distingue même pas de . La règle de Klechkowski résume un ordre fréquent pour les configurations fondamentales des atomes. Elle ne constitue pas une formule universelle pour leurs énergies orbitalaires.
11.2. La première règle de Hund
Il reste un choix lorsqu'une sous-couche n'est que partiellement remplie. Dans la première règle de Hund, on occupe d'abord les orbitales dégénérées séparément, avec des projections de spin de même signe, avant de former des paires. Cette prescription correspond à favoriser le spin total maximal dans la sous-couche ouverte. Nous l'admettons ici. Sa justification demande de traiter l'interaction entre électrons avec la structure des états à plusieurs particules.
Pour le carbone, , on obtient la configuration . L'exposant indique le nombre d'électrons dans la sous-couche. Les deux électrons occupent deux orbitales distinctes. Pour l'oxygène, , la configuration est et une paire apparaît :
Les trois cases représentent trois orbitales d'une même sous-couche. Elles ne désignent pas trois directions imposées par le Hamiltonien. Sans champ extérieur, celui-ci ne privilégie aucune orientation, même si l'on peut préparer un état orienté.
11.3. Limites des règles de remplissage
On abrège les couches internes déjà remplies par le symbole du gaz noble correspondant. Ainsi , et .
| Atome | Configuration fondamentale usuelle | |
|---|---|---|
Les exceptions à Klechkowski comptent. Le chrome a pour configuration fondamentale et le cuivre , au lieu des occupations obtenues par application mécanique de la règle.1 Les énergies proches de et rendent le bilan sensible aux interactions entre électrons. Il faut comparer les énergies totales des configurations.
L'ordre de remplissage n'est pas non plus un ordre d'ionisation à lire à l'envers. Le fer perd d'abord ses deux électrons pour donner de configuration . Le potentiel moyen change avec les occupations et avec la charge de l'ion. Il faut éviter de considérer et comme deux cases d'énergies fixées une fois pour toutes.
12. Les règles d'écran de Slater
Il reste à estimer la charge effective. Les règles de Slater attribuent une contribution d'écran à chaque autre électron, selon sa sous-couche.2 Nous utilisons ici les coefficients d'écran usuels. Ce sont des règles approchées, pas des constantes déduites de la résolution de l'hydrogène.
On écrit d'abord la configuration dans les groupes
Ce classement sert au calcul d'écran. Il est différent de l'ordre de remplissage. On choisit ensuite l'électron étudié et on additionne les contributions des autres. L'électron étudié ne compte jamais dans son propre écran.
- chaque autre électron du même groupe contribue pour , sauf dans où l'autre électron contribue pour ,
- chaque électron de la couche contribue pour ,
- chaque électron des couches et inférieures contribue pour ,
- les électrons des groupes placés à droite contribuent pour .
Pour un électron ou :
- chaque autre électron du même groupe contribue pour ,
- chaque électron d'un groupe situé à gauche contribue pour ,
- les électrons des groupes situés à droite contribuent pour .
La somme est , puis .
Le zéro attribué aux groupes de droite fait partie de l'approximation. Il ne signifie pas que leur interaction coulombienne a disparu du Hamiltonien exact. De même, regrouper et conduit ici à leur attribuer la même charge effective pour une configuration donnée. Cette version des règles ne décrit donc pas à elle seule leur séparation énergétique.
Le noyau porte six charges positives, mais l'attraction moyenne sur cet électron est représentée par une charge effective plus faible.
Les électrons et contribuent ici pour chacun, bien qu'ils aient le même nombre principal que l'électron étudié. Il faut donc utiliser les groupes, pas seulement comparer les valeurs de .
12.1. Applications de la charge effective
En remplaçant la charge nucléaire par dans un modèle hydrogénoïde à noyau fixe, on obtient une estimation élémentaire
La longueur est celle qui entre dans les fonctions radiales. Elle n'est pas directement le rayon de toute orbitale, qui dépend aussi de et de . Cette substitution hydrogénoïde est une approximation supplémentaire. Les orbitales de Slater plus élaborées peuvent aussi utiliser un nombre principal effectif. Nous n'introduisons pas ce raffinement ici.
Pour l'électron du sodium, la formule donne
L'énergie de première ionisation mesurée vaut environ .3 L'ordre de grandeur est utile, mais l'accord n'est pas quantitatif. Il ne faut surtout pas identifier automatiquement l'opposé d'une énergie orbitale approchée à l'énergie d'ionisation exacte.
Après le départ d'un électron, les autres orbitales se réorganisent. Les interactions entre électrons contribuent aussi au bilan. Une somme naïve d'énergies orbitalaires ne donne donc pas en général l'énergie totale. Il faut préciser le modèle utilisé avant de calculer une ionisation ou une raie par différence d'énergies.
13. Le tableau périodique
Pour les éléments des blocs et , les électrons de la couche externe gouvernent une grande part des propriétés chimiques. Les configurations externes , et se répètent respectivement chez les alcalins, les halogènes et les gaz nobles, avec le cas particulier de l'hélium. La répétition des occupations explique ainsi la répétition de grandes familles de comportements.
Dans une même période des blocs et , la charge nucléaire augmente et l'écran ne compense pas entièrement cette augmentation. La charge effective croît en général, les orbitales externes se contractent et l'ionisation tend à coûter davantage. En descendant une colonne, on occupe des couches de nombre principal plus grand, ce qui tend à augmenter la taille. Ces tendances ont des exceptions, notamment lorsqu'on change de sous-couche ou que l'on commence à apparier les électrons.
Les capacités et les étiquettes sont ainsi reliées à la structure des états quantiques. Les capacités demandent en plus la règle d'occupation admise. L'ordre détaillé des configurations, les coefficients d'écran et les propriétés chimiques quantitatives demandent le problème à plusieurs électrons. L'hydrogène en fournit les premiers outils. Il ne suffit pas, à lui seul, à démontrer Klechkowski, Hund ou les coefficients de Slater.
14. Références
- [1]NISThttps://physics.nist.gov/PhysRefData/Handbook/periodictable.htmDonnées spectroscopiques des éléments.
- [2]NISThttps://physics.nist.gov/PhysRefData/Handbook/Tables/chromiumtable1.htmDonnées atomiques du chrome : configuration fondamentale.
- [3]NISThttps://physics.nist.gov/PhysRefData/Handbook/Tables/coppertable1.htmDonnées atomiques du cuivre : configuration fondamentale.
- [4]J. C. Slaterhttps://doi.org/10.1103/PhysRev.36.57Atomic Shielding Constants. Physical Review 36, p. 57 (1930).
- [5]NISThttps://physics.nist.gov/PhysRefData/Handbook/Tables/sodiumtable1.htmDonnées atomiques du sodium.